
Bienvenido a visitar el Grupo Internacional AIMA
 English
您的浏览器版本过低,为保证更佳的浏览体验,请点击更新高版本浏览器
以后再说XBienvenido a visitar el Grupo Internacional AIMA
English

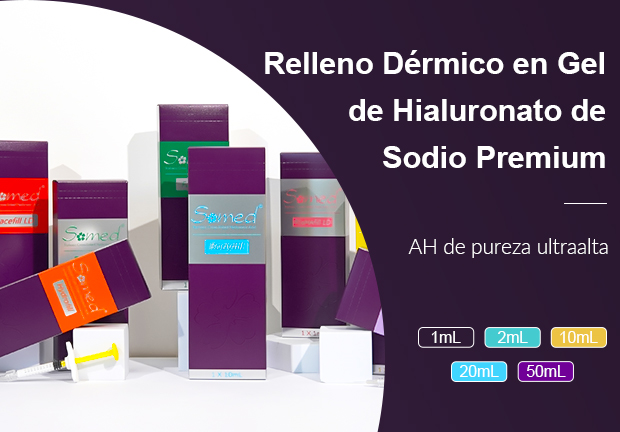
¿Alguna vez ha pagado por un envío de rellenos dérmicos anunciados como “con certificación CE”, solo para que su mercancía sea confiscada en las aduanas de la UE porque la documentación no coincidía con el SKU del producto? En 2023, contactamos con la fundadora de una marca de estética con sede en Barcelona que vivió exactamente esta situación. Había adquirido 1.800 jeringas de relleno de ácido hialurónico (HA) reticulado de un proveedor que ofrecía precios un 30 % por debajo de la media del mercado, que le envió un escaneo borroso del certificado CE y le prometió un despacho aduanero sin problemas para todos los mercados de la UE. Cuando el envío llegó al Puerto de Valencia, los funcionarios de aduanas solicitaron documentos técnicos específicos por SKU para verificar que la certificación se aplicaba a los dispositivos médicos de Clase III inyectables. El proveedor no pudo presentarlos: el certificado archivado se había emitido para una línea de rodillos dérmicos, no para rellenos inyectables. Todo el envío fue destruido, lo que la dejó obligada a asumir 127 000 euros en costes de producto y tasas de almacenamiento portuario, y la obligó a cancelar un lanzamiento de verano muy esperado que ya había sido promocionado a 120 clínicas locales.
Para las marcas, distribuidores y propietarios de clínicas que adquieren o fabrican bajo marca propia rellenos dérmicos para el mercado de la UE, la documentación del marcado CE no es una casilla de verificación rutinaria en una lista de incorporación de proveedores. Constituye toda la base jurídica y técnica que le permite trasladar productos a través de las fronteras, proteger la seguridad de los pacientes y evitar sanciones reglamentarias costosas. Esta guía detalla exactamente qué incluye la documentación CE válida para rellenos dérmicos, las lagunas comunes que provocan la confiscación de envíos o el rechazo de registros de productos, y cómo los fabricantes consolidados estructuran el apoyo en materia de cumplimiento para que las empresas asociadas funcionen sin problemas.
Existe una percepción errónea común en la cadena de suministro estética: muchos compradores asumen que el marcado CE es un certificado único de una página que una fábrica puede obtener pagando una pequeña tarifa. Para los rellenos dérmicos inyectables, que la UE clasifica como dispositivos médicos de Clase III en virtud del Reglamento de Dispositivos Médicos (MDR) 2017/745, esto no podría estar más lejos de la verdad. Los dispositivos de Clase III están sometidos al mayor escrutinio reglamentario, excepto los implantes de soporte vital, y un marcado CE válido requiere un conjunto completo de documentos auditables revisados y aprobados por un Organismo Notificado reconocido por la UE. El paquete completo de documentación incluye:
Vimos lo fácil que es pasar por alto estos requisitos cuando una cadena alemana de 12 clínicas de estética se puso en contacto con nosotros en 2022. El equipo había pasado 14 meses intentando lanzar por su cuenta una línea de rellenos de marca propia, adquiriendo HA a granel de un proveedor de materias primas y contratando a un laboratorio de envasado local para empaquetar las jeringas. Presentaron un archivo técnico montado por ellos mismos al Organismo Notificado que habían seleccionado, solo para recibir tres rechazos consecutivos. En primer lugar, carecían de datos de pruebas que demostraran que los niveles de residuo del reticulante BDDE estaban por debajo del límite de seguridad de 2 ppm de la UE. En segundo lugar, su CER incluía datos de solo 32 tratamientos a pacientes, muy por debajo del tamaño de muestra mínimo requerido para la aprobación de dispositivos de Clase III. En tercer lugar, no tenían un plan de PMS formal para rastrear eventos adversos tras el lanzamiento. Cuando solucionaron todas las lagunas, dos rellenos faciales de lidocaína competidores ya habían capturado el 38 % de su mercado local objetivo, lo que le costó a la cadena unas pérdidas estimadas de 280 000 euros en ventas proyectadas para el primer año.
Después de 20 años trabajando con marcas de estética en toda la UE, vemos que las mismas lagunas de documentación aparecen una y otra vez, a menudo de proveedores que ofrecen descuentos importantes para ganar clientes.
Piénselo: si un proveedor le ofrece rellenos dérmicos a un precio un 40 % por debajo del precio medio del mercado, ¿cómo puede permitirse los cientos de miles de euros en pruebas clínicas, auditorías de terceros y trabajos reglamentarios necesarios para elaborar un paquete de documentación CE válido para Clase III? Las cuentas no salen.
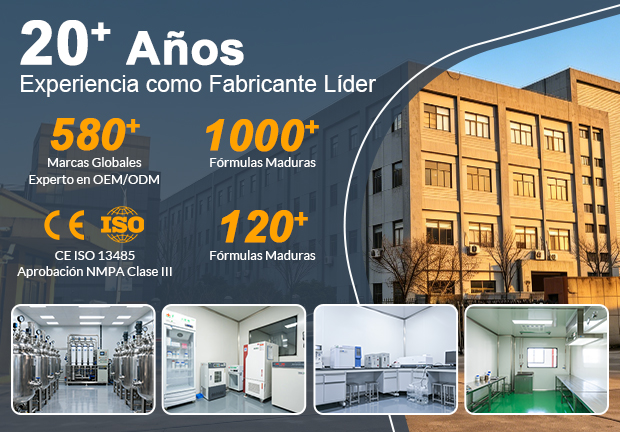
AIMA International Group Co., Ltd. fabrica productos de estética de grado médico desde 2003, y ostenta el honor sectorial de ser uno de los 10 principales fabricantes de rellenos dérmicos del mundo. Hemos construido nuestro marco de cumplimiento desde cero para eliminar los quebraderos de cabeza por documentación que muchos de nuestros socios sufrieron con proveedores anteriores, por lo que cada cliente mayorista y de OEM/ODM recibe un paquete de documentación CE completo y auditable para cada SKU de relleno dérmico que solicita.
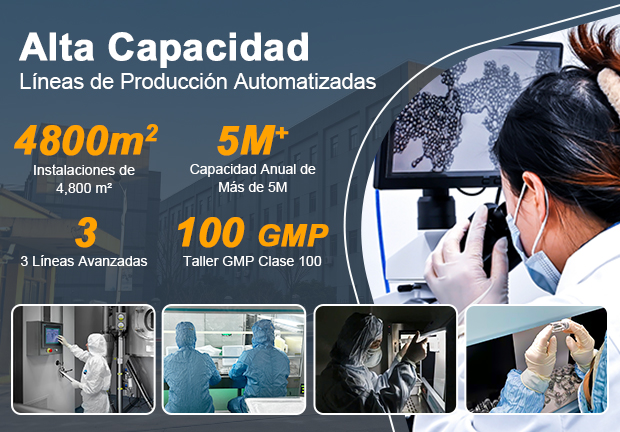
Nuestra base de producción moderna de 4800 metros cuadrados alberga salas limpias GMP de Clase 100 en 3 líneas de producción dedicadas, que funcionan bajo estrictas normas de gestión de calidad ISO 13485 y están plenamente alineadas con los requisitos de fabricación de dispositivos médicos de Clase III. Utilizamos ácido hialurónico de alta pureza, de grado médico y de origen no animal, con un precio de 45 000 dólares por kilogramo, adquirido exclusivamente a proveedores de materias primas que cuentan con certificación CE GMP. Cada lote de materia prima y producto terminado se somete a pruebas periódicas de terceros por parte de laboratorios como SGS para confirmar la pureza, la esterilidad y los niveles de residuo de BDDE muy por debajo de los límites de seguridad de la UE. Nuestro equipo interno de I+D posee patentes básicas para las tecnologías de reticulación NASHA e HICE, con una biblioteca de más de 1000 formulaciones maduras y clínicamente probadas disponibles para uso de marca propia.
Nuestra capacidad de producción apoya a socios de todos los tamaños: producimos hasta 5 millones de jeringas al año, con una producción mensual de 50 000 jeringas. Ofrecemos condiciones de cooperación flexibles sin presión de pedido mínimo (MOQ) para apoyar a las marcas emergentes que prueban nuevos mercados, además de descuentos por volumen escalonados para clientes de grandes empresas. Los pedidos de muestra se envían en 3-5 días hábiles, los pedidos a granel se entregan en 15-20 días, y ofrecemos opciones de producción acelerada para lanzamientos con plazos ajustados. A diferencia de los proveedores que entregan un único escaneo de certificado y desaparecen tras el pago, nuestro equipo ofrece apoyo integral desde la formulación del producto hasta el cumplimiento poscomercialización, con apoyo dedicado para clientes mayoristas de estética médica, incluida orientación para la respuesta a eventos adversos, revisiones de cumplimiento de materiales de marketing y sustitución rápida de cualquier producto dañado durante el envío.
Uno de nuestros productos de relleno dérmico más demandados para los mercados de la UE es nuestro relleno facial formulado con lidocaína, diseñado para ofrecer resultados cómodos y de aspecto natural a los pacientes.
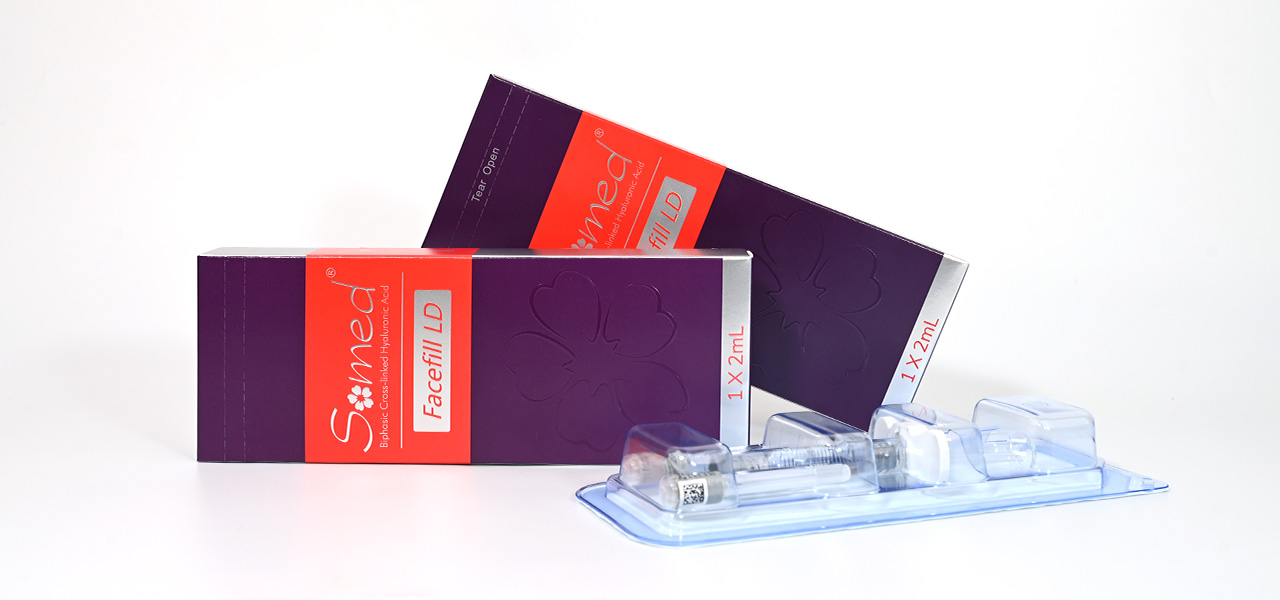
Facefill Lidocaine es un relleno de HA reticulado de viscosidad media formulado para la corrección de pliegues nasolabiales, el aumento moderado del volumen de las mejillas y el tratamiento de arrugas del tercio medio facial, con un 0,3 % de lidocaína integrada en el gel para reducir el dolor de la inyección sin comprometer la longevidad del relleno. Cada lote de producción de Facefill Lidocaine está cubierto por un paquete de documentación de marcado CE plenamente conforme, que incluye informes de pruebas por lote, un certificado CE de Clase III válido de un Organismo Notificado de la UE, un CER con datos clínicos de más de 1200 tratamientos a pacientes en 6 centros clínicos de la UE, documentación completa de PMS y PSUR respaldada por nuestro Responsable interno en la UE, y registro completo de UDI para una trazabilidad total. Compartimos con cada cliente las versiones íntegras de estos documentos, sin secciones eliminadas ni información oculta, y nuestro equipo de cumplimiento está disponible para explicar a los reguladores cualquier sección del archivo si surgen preguntas.
Hasta la fecha, hemos proporcionado soluciones de rellenos dérmicos personalizadas y apoyo completo en documentación CE a más de 521 marcas en 62 países. Uno de esos socios es una pequeña startup de Oporto, Portugal, que lanzó con nosotros su línea de rellenos de lidocaína de marca propia en 2023 con un pedido inicial de solo 120 jeringas. Les proporcionamos el paquete completo de documentación CE que necesitaban para registrar el producto ante INFARMED, la autoridad sanitaria nacional portuguesa, y pudieron comenzar a vender a clínicas locales en 6 semanas, un proceso que normalmente tarda a las marcas nuevas entre 6 y 12 meses en completarse cuando trabajan con proveedores menos preparados. En su primer año de funcionamiento, escalaron a 12 000 jeringas en ventas anuales, sin retenciones aduaneras ni solicitudes de documentación reglamentaria que no pudieran responder.
Puede evitar la mayoría de los errores de cumplimiento haciendo preguntas específicas antes de realizar su primer pedido, en lugar de esperar a que llegue un aviso de aduana o una carta reglamentaria. Olvídese de la pregunta genérica “¿tienen certificación CE?” y haga estas preguntas concretas:
Para los socios que trabajan con AIMA, respondemos a todas estas preguntas por escrito antes de firmar cualquier contrato. Garantizamos que cada envío de rellenos dérmicos enviado a los mercados de la UE va acompañado de documentación de marcado CE plenamente válida y coincidente con el SKU, y asumimos toda la responsabilidad por cualquier problema de cumplimiento causado por lagunas en nuestra documentación. También contamos con el registro FDA VCRP para nuestras líneas de productos cosméticos, por lo que los socios que venden a los mercados de Norteamérica reciben el mismo nivel de apoyo documental.
Muchas marcas y distribuidores nuevos pasan semanas comparando la viscosidad del relleno, la dureza del gel, la duración y el precio por unidad al adquirir productos, y tratan la documentación del marcado CE como un asunto secundario. Pero el coste de tomar atajos en el cumplimiento —mercancía confiscada, multas reglamentarias, reputación de marca dañada y lanzamientos retrasados— es mucho mayor que la inversión inicial de trabajar con un fabricante que integra el cumplimiento en cada paso de la producción. No tiene que navegar solo por la compleja red de requisitos del MDR de la UE.
Copyright @ 2026 AIMA Grupo Internacional S.R.L.